医疗器械注册与备案管理办法 — 可视化解读
DEPARTMENTAL REGULATION · 部门规章

医疗器械注册与备案管理办法
可视化解读

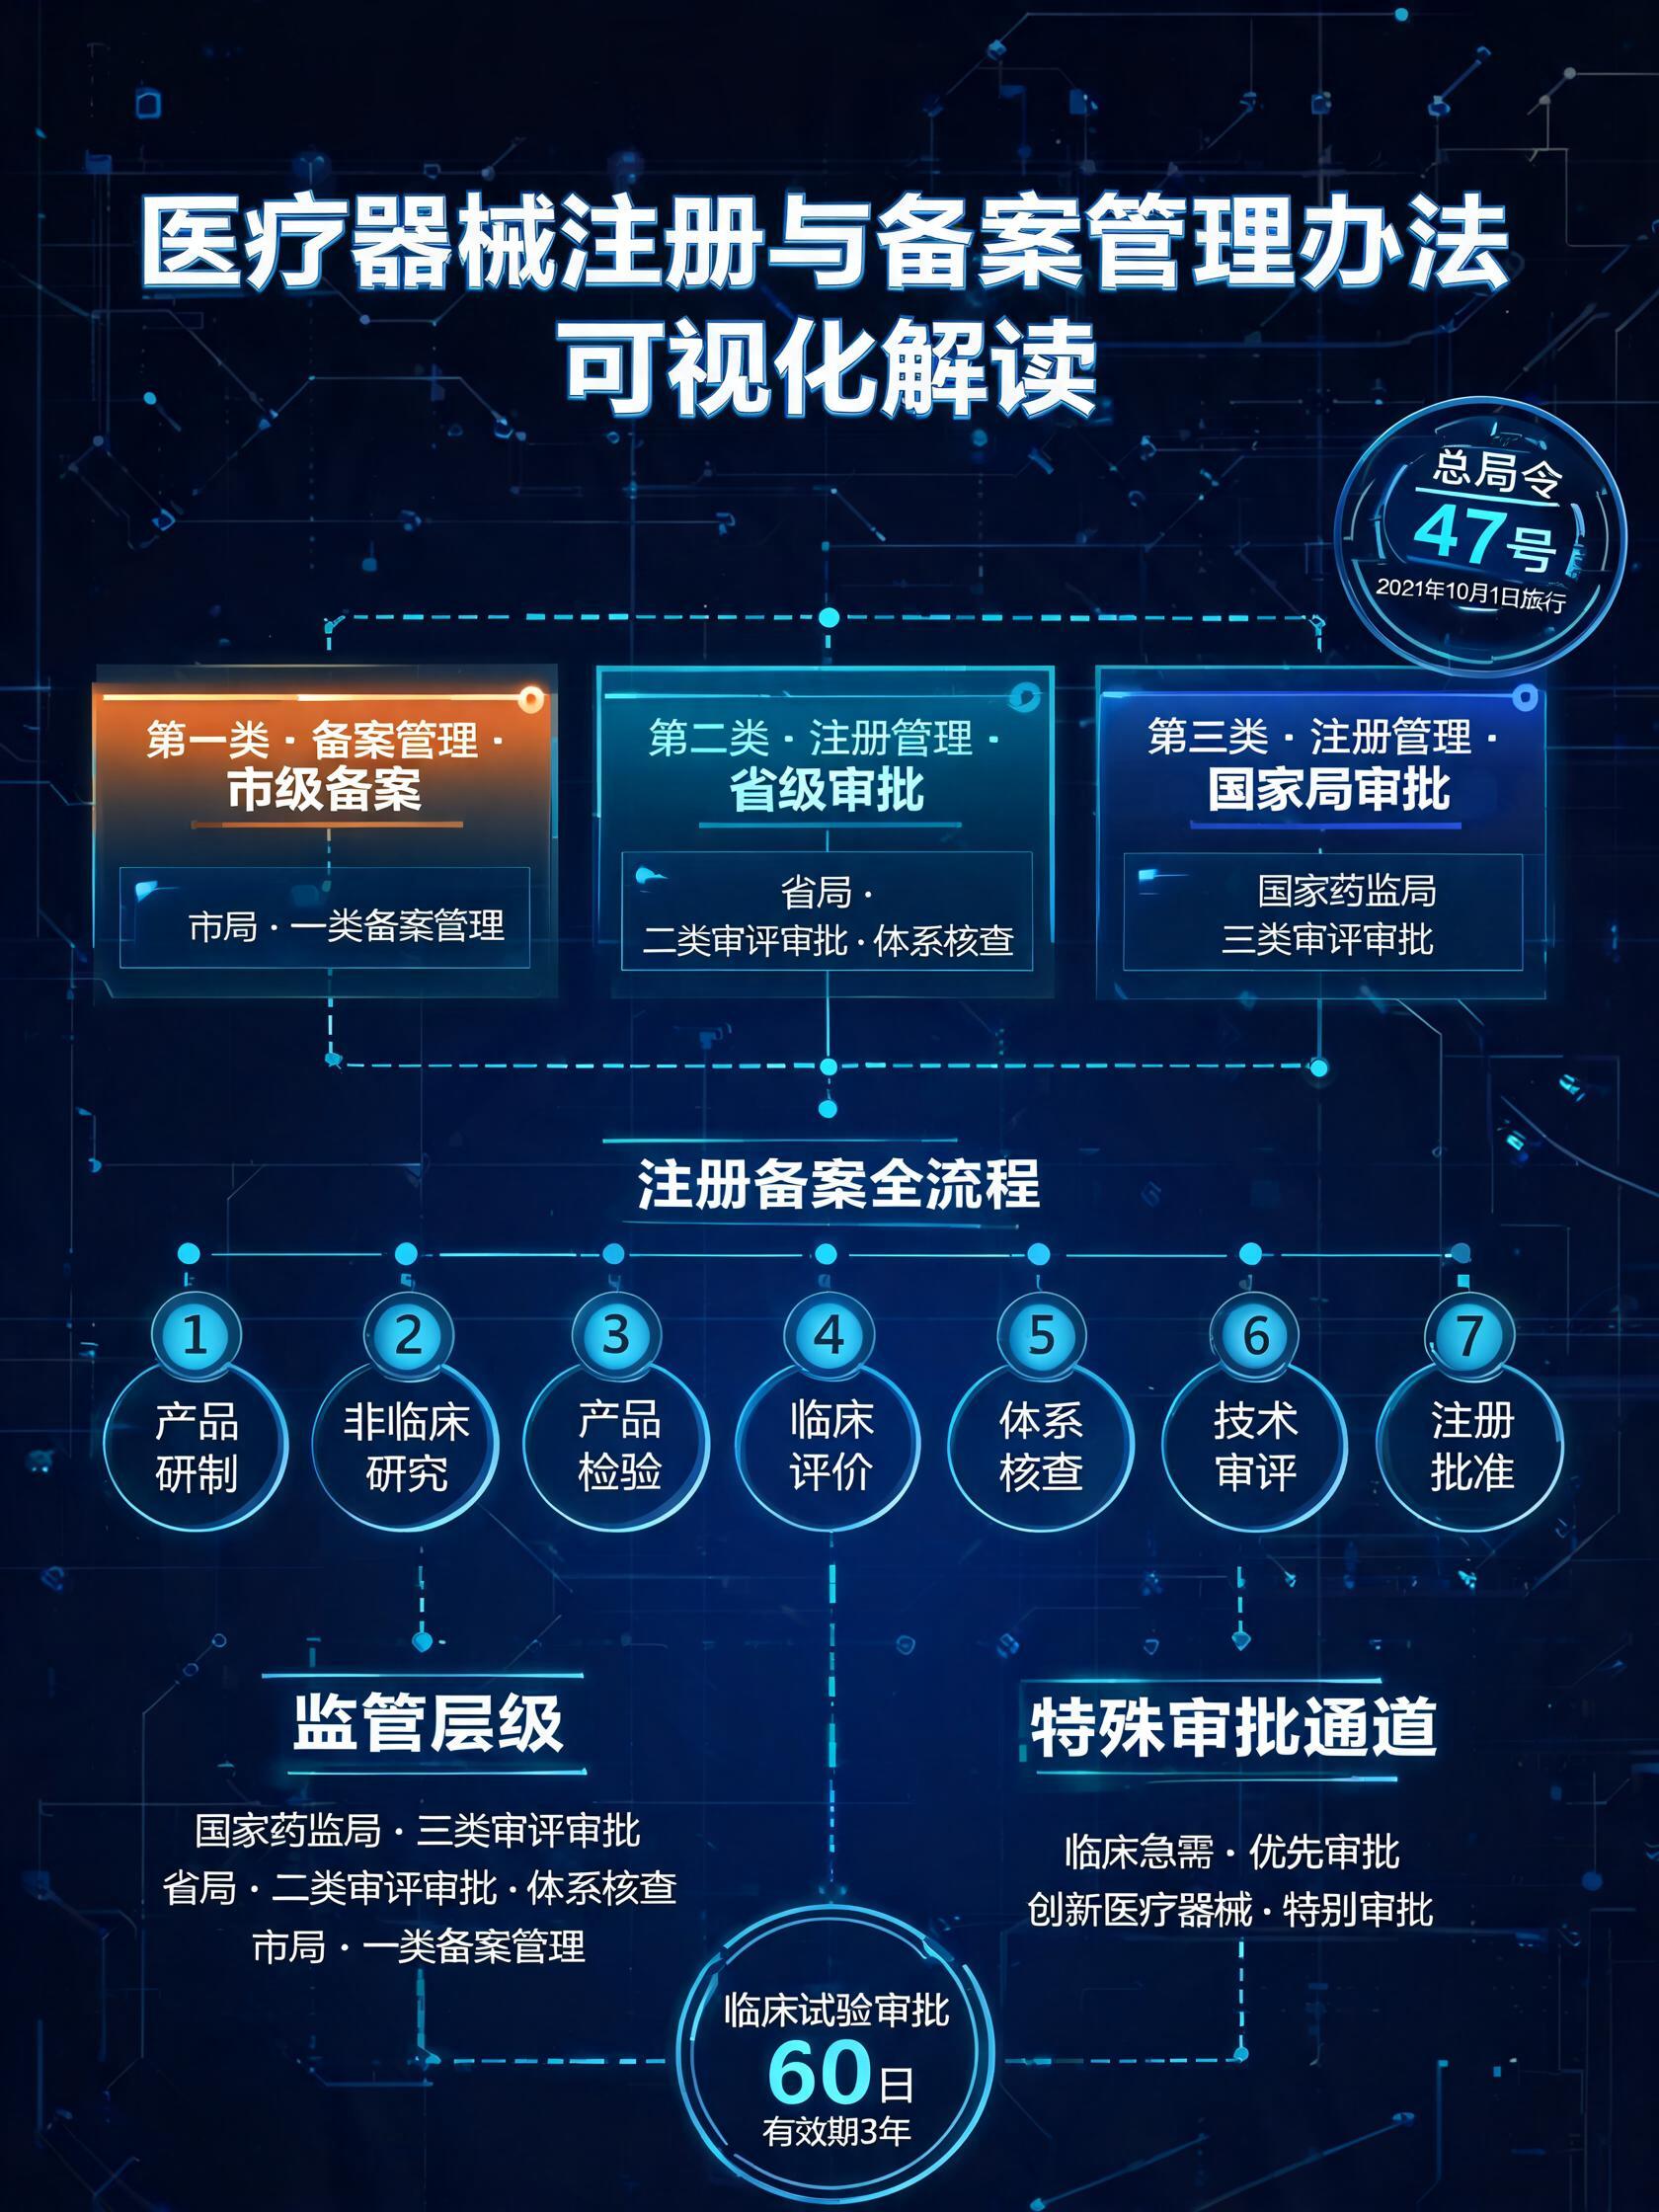
国家市场监督管理总局令第47号 — 系统梳理医疗器械分类管理、注册流程、监管体系与特殊审批通道
文号 总局令第47号
施行 2021.10.01
章节 12章
条文 100+条
医疗器械注册与备案管理办法可视化解读
图 1 · 医疗器械注册与备案管理办法可视化解读信息图
SECTION 01

法规总览

立法目的、适用范围与核心原则

12
章节总数
3类
医疗器械分类
3级
监管层级
2种
特殊审批通道

立法目的与依据

为了规范医疗器械注册与备案行为,保证医疗器械的安全、有效和质量可控,根据《医疗器械监督管理条例》制定本办法。

适用范围:在中华人民共和国境内从事医疗器械注册、备案及其监督管理活动。

核心原则

医疗器械注册与备案管理遵循以下五大原则:

  • 依法原则 — 依照法定程序和要求办理
  • 科学原则 — 基于科学认知进行审查
  • 公开原则 — 及时公开注册备案相关信息
  • 公平原则 — 申请人享有平等权利
  • 公正原则 — 客观公正进行技术审评

📜 法规信息速览

项目内容
法规名称医疗器械注册与备案管理办法
公布机关国家市场监督管理总局
令号国家市场监督管理总局令第47号
公布日期2021年8月26日
施行日期2021年10月1日
上位法依据《医疗器械监督管理条例》
效力层级部门规章
SECTION 02

医疗器械分类管理

第一类备案、第二类注册、第三类注册 — 分级管理体系

🟢
第一类 · 备案管理

低风险

监管机构:设区的市级药监部门
  • 实行产品备案管理
  • 向市级药监部门提交备案资料
  • 进口一类向国家药监局备案
  • 常规管理即可保证安全有效
  • 如:听诊器、医用放大镜等
🔵
第二类 · 注册管理

中风险

监管机构:省、自治区、直辖市药监局
  • 实行产品注册管理
  • 省级药监部门审查批准
  • 发给医疗器械注册证
  • 需要严格控制管理
  • 如:血压计、体温计等
🔴
第三类 · 注册管理

高风险

监管机构:国家药品监督管理局
  • 实行产品注册管理
  • 国家药监局审查批准
  • 发给医疗器械注册证
  • 需要采取特别措施严格控制
  • 如:心脏起搏器、植入器械等

分类管理对比

维度第一类第二类第三类
管理方式备案管理注册管理注册管理
风险程度低风险中风险高风险
境内审批机关设区的市级药监部门省级药监部门国家药监局
进口审批机关国家药监局备案国家药监局注册国家药监局注册
是否发注册证否(备案凭证)是是
临床评价要求可免于临床评价目录内需临床评价需临床评价/临床试验
体系核查一般不需需开展需开展

分类管理占比示意

图 2 · 医疗器械三类管理方式占比示意图(基于风险程度分布)

SECTION 03

注册备案全流程

从产品研制到注册批准的七大关键环节

1

产品研制

遵循风险管理原则,开展产品研制实验活动。编制产品技术要求、产品说明书和标签。考虑现有公认技术水平,确保所有已知和可预见风险最小化并可接受。

风险管理产品技术要求说明书标签
2

非临床研究

根据产品适用范围和技术特征开展。包括:化学物理性能研究、电气安全研究、辐射安全研究、软件研究、生物学特性研究、生物源材料安全性研究、消毒灭菌工艺研究、动物试验研究、稳定性研究等。

化学物理电气安全生物学评价动物试验
3

产品检验

按照产品技术要求进行检验,提交检验报告。检验合格后方可开展临床试验或申请注册/备案。检验报告可以是自检报告,也可以是委托有资质的医疗器械检验机构出具。

自检报告委托检验检验合格
4

临床评价

除免于临床评价情形外,均应进行临床评价。可通过两种路径:① 对同品种医疗器械临床文献资料、临床数据进行分析评价;② 开展临床试验。三类高风险医疗器械临床试验需国家药监局审批(60日内决定)。

同品种对比临床试验免于评价目录
5

质量管理体系核查

申请注册时提交质量管理体系相关资料。技术审评时认为必要的,组织开展质量管理体系核查。境内三类由省级药监部门开展,境内二类由省级药监部门组织开展。可通过资料审查或现场检查方式进行。

体系核查生产质量管理规范现场检查
6

技术审评

国家局器械审评中心负责境内三类和进口二类、三类的技术审评。审评过程中需要补正资料的,一次告知全部内容。申请人应在收到补正通知1年内一次提供补充资料。逾期未提交的,终止审评。

技术审评补正资料专家咨询
7

注册批准

经审查符合要求的,发给医疗器械注册证。注册证有效期为5年。注册人应加强医疗器械全生命周期质量管理,对研制、生产、经营、使用全过程中的安全性、有效性和质量可控性依法承担责任。

注册证有效期5年全生命周期
SECTION 04

章节详解

12章内容结构全面梳理

第一章 · 总则
第二章 · 基本要求
第三章 · 注册
第四章 · 变更
第五章 · 延续
第六章 · 备案
第七章 · 特殊审批
第八章 · 监督管理

第一章 · 总则

本章共12条,规定了立法目的、适用范围、注册与备案定义、监管职责划分、管理原则、分类管理、注册人/备案人责任等基本制度。

核心要点

  • 立法目的:规范注册备案行为,保证安全有效可控
  • 适用范围:境内从事注册备案及其监督管理活动
  • 管理原则:依法、科学、公开、公平、公正
  • 分类管理:一类备案、二类三类注册
  • 全生命周期责任:注册人备案人承担全过程责任

监管层级

  • 国家药监局:主管全国工作,三类+进口二三类审评审批
  • 省级药监局:二类审评审批,二三类体系核查
  • 市级药监部门:境内一类备案管理

第二章 · 基本要求

本章共11条,规定了注册备案应遵守的基本要求,包括申请人/备案人条件、质量管理体系、资料要求、进口产品要求、标准适用、审评审批制度改革等。

关键制度

  • 申请人/备案人条件:能够承担相应法律责任的企业或研制机构
  • 境外代理人制度:境外申请人应指定中国境内企业法人作为代理人
  • 质量管理体系:建立与产品相适应的质量管理体系并保持有效运行
  • 资料要求:使用中文,对真实性负责,全过程信息真实准确完整可追溯
  • 进口产品上市证明:提交注册地/生产地所在国主管部门准许上市销售的证明文件
  • 标准适用:符合强制性标准,无强制标准鼓励采用推荐性标准
  • 沟通交流制度:专业技术机构建立健全沟通交流制度
  • 专家咨询制度:在审评、核查、检验过程中就重大问题听取专家意见

第三章 · 医疗器械注册

本章为核心章节,分为五节:产品研制、临床评价、注册体系核查、产品注册、注册证及其附件。

第一节 · 产品研制

  • 风险管理原则
  • 产品技术要求编制
  • 说明书标签编制
  • 非临床研究(9类)
  • 产品检验(自检/委托)

第二节 · 临床评价

  • 临床评价定义与要求
  • 免于临床评价情形
  • 临床评价两条路径
  • 临床试验质量管理
  • 临床试验审批(60日)

第三节 · 注册体系核查

  • 三类核查:国家局通知省级局
  • 二类核查:省级局组织
  • 核查重点:设计开发、生产管理
  • 核查方式:资料审查/现场检查

第四节 · 产品注册

  • 7项注册申请资料
  • 受理与不予受理情形
  • 技术审评与补正(1年)
  • 审批决定与注册证

第四章 · 变更注册

已注册的医疗器械,其管理类别、产品名称、型号、规格、结构及组成、适用范围、产品技术要求、生产地址等发生变化的,注册人应当向原注册部门申请变更注册。

变更分类:许可事项变更(涉及技术内容实质性变化)和登记事项变更(不涉及产品技术内容变化)。许可事项变更需技术审评,登记事项变更直接变更。

第五章 · 延续注册

医疗器械注册证有效期为5年。注册人应当在注册证有效期届满6个月前申请延续注册。逾期未申请延续的,注册证有效期届满后不得继续生产、进口。

不予延续情形:未在规定期限内提出延续注册申请;强制性标准或产品技术要求未执行;注册证有效期内产品未有效控制风险等。

第六章 · 备案

第一类医疗器械实行产品备案管理。境内第一类医疗器械备案人向设区的市级负责药品监督管理的部门提交备案资料。进口第一类医疗器械向国家药监局备案。

备案特点

  • 备案资料形式审查,存档备查
  • 备案后即可生产、进口
  • 备案信息变更的,及时更新备案信息
  • 已备案的医疗器械,监管部门依法开展监督检查

第七章 · 特殊审批通道

国家药监局对临床急需医疗器械实行优先审批,对创新医疗器械实行特别审批,鼓励医疗器械的研究与创新,推动医疗器械产业高质量发展。

⚡ 优先审批

适用于临床急需医疗器械,加快审评审批速度,满足临床迫切需求。

  • 临床急需医疗器械
  • 缩短审评审批时限
  • 优先配置审评资源

✨ 特别审批

适用于创新医疗器械,鼓励原始创新,推动医疗器械产业高质量发展。

  • 创新医疗器械
  • 早期介入、专人指导
  • 全程沟通交流机制

第八章 · 监督管理

药品监督管理部门依法对医疗器械注册、备案活动以及注册人、备案人的质量管理体系运行情况进行监督检查,及时公开相关信息。

监管措施

  • 建立年度报告制度
  • 对注册人、备案人进行监督检查
  • 对临床试验机构进行监督管理
  • 建立信用档案
  • 依法处理违法行为
  • 公开审批结果,接受社会监督
SECTION 05

监管体系架构

国家局—省局—市局三级监管,专业技术机构支撑

⬆️ 国家药品监督管理局

国家级 · 最高监管层

  • 主管全国医疗器械注册与备案管理工作
  • 境内第三类审评审批
  • 进口第二类、第三类审评审批
  • 进口第一类备案
  • 制定医疗器械分类规则和分类目录
  • 制定免于临床评价目录
  • 对地方工作进行监督指导
三类审评进口器械制度制定

⬅️ 省级药品监督管理局

省级 · 中间管理层

  • 境内第二类医疗器械注册审评审批
  • 境内第二类、第三类质量管理体系核查
  • 组织临床试验机构及临床试验监管
  • 对市级一类备案工作监督指导
  • 设置或指定专业技术机构
  • 承担技术审评、检验、核查工作
二类审评体系核查临床监管

⬇️ 市级药监部门

市级 · 基层执行层

  • 境内第一类医疗器械产品备案管理
  • 接收备案人提交的备案资料
  • 对已备案产品开展监督检查
  • 备案信息的更新与管理
  • 配合上级部门开展相关工作
  • 面向企业提供备案咨询服务
一类备案基层监管日常检查

专业技术机构支撑体系

国家药监局下属多个专业技术机构,依职责承担医疗器械监督管理所需的各项技术支撑工作:

🏛️ 器械审评中心

负责三类及进口二三类产品注册、变更、延续注册的技术审评,临床试验审批

📐 标准管理中心

承担医疗器械标准管理、分类界定相关工作

🔬 中检院

中国食品药品检定研究院,承担医疗器械检验检测工作

✅ 审核查验中心

承担进口医疗器械质量管理体系核查工作

📊 药品评价中心

承担医疗器械监测与评价、不良事件监测工作

💻 信息中心

承担信息化建设与管理,注册管理信息系统运行维护

SECTION 06

特殊审批与关键时限

优先审批、特别审批通道与核心时间节点

⏰ 关键时限一览

事项时限
补正资料告知当场或5日内一次告知
临床试验审批受理后60日内作出决定
补正资料提交收到通知后1年内一次提交
临床试验有效期批准后3年内实施
注册证有效期5年
延续注册申请有效期届满6个月前

🚨 临床试验重要规定

  • 三类高风险医疗器械临床试验需国家药监局批准
  • 临床试验应在三级甲等医疗机构开展
  • 60日内未通知审批结果的,视为同意
  • 严重不良事件应及时向省局报告
  • 大范围严重不良事件应暂停或终止试验
  • 批准后3年内未实施的,许可自行失效
拓展性临床试验:用于治疗严重危及生命且尚无有效治疗手段的疾病的医疗器械,经医学观察可能使患者获益,经伦理审查、知情同意后,可在临床试验机构内免费用于其他病情相同患者。

注册申请资料清单(7大类)

📋
产品风险分析资料
📐
产品技术要求
🔬
产品检验报告
🏥
临床评价资料
📄
说明书标签样稿
🏭
质量管理体系文件
📎
其他证明资料
共7大类
注册申请资料
SECTION 07

法规演进时间线

从条例到办法的法规体系建设

图 3 · 医疗器械监管法规演进时间线

数据来源: 国家市场监督管理总局令第47号

玖玖科技整理,本页面仅供学习参考,具体以官方发布的正式文本为准